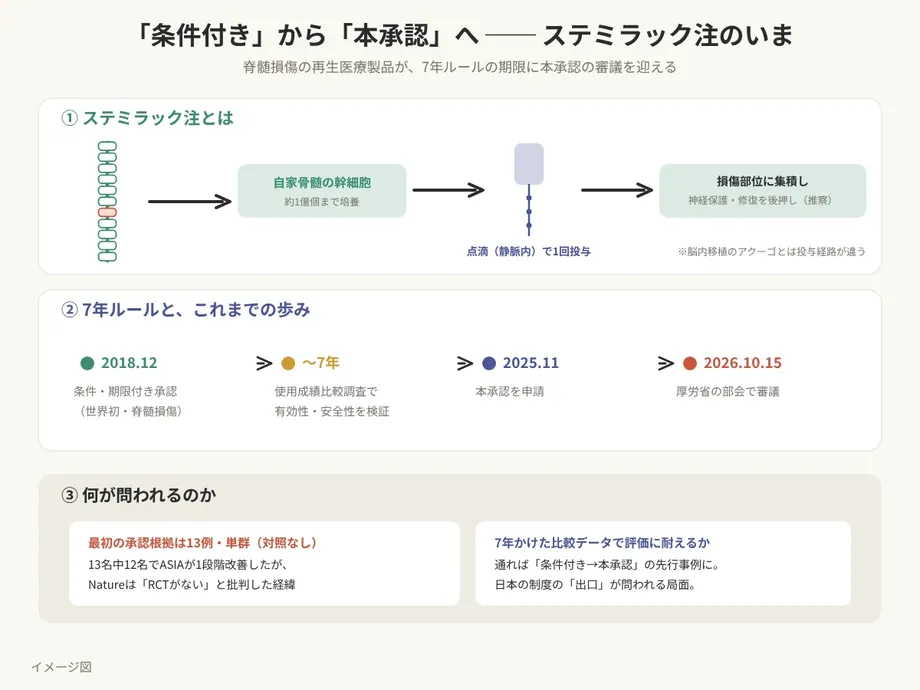
มติ 15 ตุลาคมเดินหน้าการรักษาที่ได้รับอนุมัติครั้งแรกในปี 2018
เมื่อวันที่ 15 ตุลาคม คณะที่ปรึกษาของกระทรวงสาธารณสุขญี่ปุ่นให้การรับรองการอนุมัติจำหน่ายอย่างเต็มรูปแบบสำหรับสเตมิแรก (Stemirac) ซึ่งเป็นการรักษาอาการบาดเจ็บไขสันหลังของบริษัทนิโปร โดยผลักดันผลิตภัณฑ์ที่เข้าสู่การใช้ทางคลินิกภายใต้การอนุมัติแบบมีเงื่อนไขเป็นเวลาเจ็ดปี คณะผู้เชี่ยวชาญยอมรับหลักฐานใหม่เกี่ยวกับประสิทธิผลและแง่มุมอื่น ๆ ของการรักษา ซึ่งเปิดทางให้รัฐมนตรีสาธารณสุขมีคำวินิจฉัยอย่างเป็นทางการ
สารบัญ
- มติ 15 ตุลาคมเดินหน้าการรักษาที่ได้รับอนุมัติครั้งแรกในปี 2018
- ข้อกำหนดของญี่ปุ่นก่อนอนุญาตให้เข้าถึงการรักษาในระยะแรก
- การใช้เซลล์จากไขกระดูกของผู้ป่วย
- ผลที่เกิดขึ้นกับผู้ป่วย 13 รายในการศึกษาครั้งแรก
- เหตุใดระดับการบาดเจ็บที่ดีขึ้นจึงมีความหมายต่างกัน
- การออกแบบการเปรียบเทียบในระยะหลัง
- เหตุใดการอนุมัติจึงถูกวิพากษ์วิจารณ์
- กลุ่มผู้ป่วยที่การรักษามุ่งช่วยเหลือ
- การติดตามความปลอดภัยทำอย่างไร
- ประเด็นสำคัญ
สเตมิแรกใช้เซลล์ที่เก็บจากไขกระดูกของผู้ป่วยเอง นำไปเพาะเลี้ยงนอกร่างกาย แล้วให้กลับเข้าสู่ร่างกายผ่านการหยดเข้าหลอดเลือดดำ นิโปรพัฒนาการรักษานี้ร่วมกับนักวิจัยจากมหาวิทยาลัยแพทยศาสตร์ซัปโปโร ซึ่งรวมถึงศาสตราจารย์โอซามุ ฮนโม การรักษานี้มีเป้าหมายเพื่อบรรเทาอาการทางระบบประสาทและปรับปรุงการทำงานทางกายหลังเกิดการบาดเจ็บไขสันหลังจากอุบัติเหตุ
คณะผู้เชี่ยวชาญระบุว่าสเตมิแรกเป็นผลิตภัณฑ์เวชศาสตร์ฟื้นฟูรายการแรกในญี่ปุ่นที่ก้าวจากการอนุมัติแบบมีเงื่อนไขและจำกัดเวลาไปสู่การอนุมัติเต็มรูปแบบ สำหรับผู้ป่วย ความสำคัญในระยะใกล้คือโอกาสที่การรักษาจะพ้นจากกรอบกำกับดูแลชั่วคราว สเตมิแรกมีให้ใช้ภายใต้กรอบดังกล่าวอยู่แล้วและอยู่ในความคุ้มครองของประกันสุขภาพญี่ปุ่น
การรับรองเมื่อวันที่ 15 ตุลาคมเป็นขั้นตอนให้คำปรึกษา โดยคาดว่าจะมีการอนุมัติจากรัฐมนตรีตามมา รายละเอียดการประกาศไม่ได้ระบุปีที่จัดประชุมดังกล่าว วันที่รัฐมนตรีมีคำวินิจฉัยขั้นสุดท้าย หรือผลเชิงตัวเลขจากการประเมินครั้งใหม่ อย่างไรก็ตาม ประวัติการกำกับดูแลและผลการศึกษาที่เผยแพร่ช่วยอธิบายได้ว่าทำไมมติดังกล่าวจึงสำคัญ กล่าวคือ ญี่ปุ่นอนุญาตให้ผู้ป่วยเข้าถึงการรักษาในช่วงแรก พร้อมกำหนดให้นิโปรรวบรวมหลักฐานที่หนักแน่นขึ้นระหว่างการใช้ทางคลินิก
ข้อกำหนดของญี่ปุ่นก่อนอนุญาตให้เข้าถึงการรักษาในระยะแรก
รายงานการพิจารณาปี 2018 ของกระทรวงสาธารณสุข แรงงาน และสวัสดิการ บันทึกมติของคณะกรรมการเมื่อวันที่ 21 พฤศจิกายน 2018 ซึ่งแนะนำให้อนุมัติแบบมีเงื่อนไขเป็นเวลาเจ็ดปี สำนักงานยาและอุปกรณ์การแพทย์ หรือ PMDA สรุปว่าสเตมิแรกมีแนวโน้มให้ประโยชน์บางประการ และมีความปลอดภัยในระดับที่ยอมรับได้เมื่อเทียบกับประโยชน์ที่คาดหวัง
PMDA ยังกำหนดให้มีการประเมินเพิ่มเติมเนื่องจากหลักฐานทางคลินิกมีจำกัด กรอบการอนุมัตินี้ซึ่งใช้ตามมาตรา 23-26 ของกฎหมายญี่ปุ่นว่าด้วยยาและอุปกรณ์การแพทย์ อนุญาตให้เริ่มการรักษาได้ในระหว่างที่ผู้ผลิตรวบรวมหลักฐานเพื่อยื่นขออนุมัติในภายหลัง
การอนุญาตให้เข้าถึงการรักษามาพร้อมเงื่อนไขสำคัญสองข้อ ได้แก่ การรักษาต้องดำเนินการโดยผู้เชี่ยวชาญด้านการบาดเจ็บไขสันหลังที่มีประสบการณ์ในสถานพยาบาลซึ่งสามารถรับมือเหตุฉุกเฉินได้ และผู้ป่วยทุกรายที่ได้รับการรักษาต้องเข้าร่วมการประเมินที่กำหนดก่อนยื่นขออนุมัติอีกครั้ง
เหตุการณ์สำคัญแสดงให้เห็นพัฒนาการของการรักษาตั้งแต่การยื่นคำขอครั้งแรกจนถึงการรับรองล่าสุดของคณะผู้เชี่ยวชาญ:
- 29 มิถุนายน 2018: นิโปรยื่นคำขออนุมัติจำหน่ายครั้งแรก
- 21 พฤศจิกายน 2018: คณะกรรมการกระทรวงแนะนำให้อนุมัติแบบมีเงื่อนไข โดยกำหนดระยะเวลาเจ็ดปี
- 28 ธันวาคม 2018: ได้รับอนุมัติจำหน่ายแบบมีเงื่อนไข
- 20 กุมภาพันธ์ 2019: ร่างแนวทางของกระทรวงกำหนดเกณฑ์การคัดเลือกผู้ป่วย การรักษา และข้อกำหนดของสถานพยาบาล
- 20 มกราคม 2020: มีการยื่นคำร้องต่อรัฐมนตรีสาธารณสุข ขอให้เพิกถอนการอนุมัติและกลับไปทดลองทางคลินิก
- 15 ตุลาคม: คณะผู้เชี่ยวชาญของกระทรวงรับรองการอนุมัติเต็มรูปแบบ โดยคาดว่าจะมีการอนุมัติจากรัฐมนตรีตามมา
การใช้เซลล์จากไขกระดูกของผู้ป่วย
สเตมิแรกประกอบด้วยเซลล์ต้นกำเนิดมีเซนไคม์ ซึ่งมักเรียกย่อว่า MSCs เซลล์เหล่านี้สามารถปล่อยสารที่มีอิทธิพลต่อการอักเสบและช่วยพยุงการทำงานของเซลล์อื่น คำว่า “ออโตโลกัส” (autologous) ที่ใช้ในคำอธิบายผลิตภัณฑ์หมายถึงเซลล์มาจากบุคคลคนเดียวกับผู้ที่ได้รับการรักษา
กระบวนการผลิตของนิโปรเริ่มจากการเก็บของเหลวจากไขกระดูกและเลือดส่วนปลาย จากนั้นนำเซลล์ไปเพาะเลี้ยงและเพิ่มจำนวนภายนอกร่างกาย วิธีการที่ได้รับอนุมัติครั้งแรกกำหนดให้ให้ยาทางหลอดเลือดดำในปริมาณ 50 ล้านถึง 200 ล้านเซลล์ โดยมีขนาดยาสูงสุดตามน้ำหนักตัว
กลไกที่เสนอประกอบด้วยหลายกระบวนการ เซลล์อาจไปรวมตัวใกล้เนื้อเยื่อไขสันหลังที่เสียหาย ปล่อยสารที่ช่วยปกป้องเส้นประสาทและควบคุมการอักเสบ แนวทางของกระทรวงยังระบุว่าเซลล์อาจมีส่วนช่วยให้เกิดเซลล์ของระบบประสาท กระบวนการเหล่านี้มีเป้าหมายร่วมกันเพื่อจำกัดความเสียหายเพิ่มเติมและสนับสนุนการฟื้นตัว
การทดลองในสัตว์ที่ PMDA นำมาทบทวนช่วยอธิบายว่าเซลล์ที่ให้ทางหลอดเลือดดำอาจไปถึงไขสันหลังได้อย่างไร ในการทดลองหนึ่งกับหนู พบเซลล์ที่ติดสารบ่งชี้บริเวณจุดบาดเจ็บและรอบ ๆ หนึ่งสัปดาห์หลังให้สาร อีกการทดลองพบ MSCs ของหนูที่ได้รับเข้าไปประมาณ 5.5% ณ จุดบาดเจ็บ PMDA ยอมรับคำอธิบายของผู้ผลิตเกี่ยวกับการเคลื่อนที่ของเซลล์ในร่างกาย แต่ระบุว่ากลไกที่แน่ชัดซึ่งดึงดูดเซลล์ไปยังจุดบาดเจ็บยังไม่ชัดเจน
ผลที่เกิดขึ้นกับผู้ป่วย 13 รายในการศึกษาครั้งแรก
ร่างแนวทางการใช้ที่เหมาะสม ของกระทรวง ซึ่งนำเสนอเมื่อวันที่ 20 กุมภาพันธ์ 2019 อธิบายการศึกษาระยะที่ II ที่ใช้สนับสนุนการอนุมัติครั้งแรก การศึกษานี้มีผู้ใหญ่ 13 คนในศูนย์การแพทย์แห่งเดียว อายุมัธยฐาน 54 ปี และมีอายุตั้งแต่ 21 ถึง 66 ปี ทุกคนได้รับบาดเจ็บไขสันหลังส่วนคอจากอุบัติเหตุ
ในเบื้องต้นมีผู้เข้าร่วมการขึ้นทะเบียน 17 คน และมี 13 คนที่ผ่านข้อกำหนดในขั้นต่อมาและได้รับการรักษา การศึกษาเป็นแบบเปิดเผย ซึ่งหมายความว่าผู้ป่วยและแพทย์ทราบว่าได้รับการรักษาแบบใด อีกทั้งไม่มีกลุ่มควบคุมที่ได้รับเพียงการดูแลตามมาตรฐาน
ตัวชี้วัดหลักคือการปรับดีขึ้นอย่างน้อยหนึ่งระดับตามมาตรวัดความบกพร่องของสมาคมการบาดเจ็บไขสันหลังแห่งสหรัฐอเมริกา หรือ AIS เมื่อประมาณ 220 วันหลังบาดเจ็บ เทียบกับการประเมินทันทีก่อนการรักษา ผู้ป่วย 12 จาก 13 รายปรับดีขึ้นอย่างน้อยหนึ่งระดับ คิดเป็นสัดส่วน 92.3%
กลุ่มผู้ป่วยตั้งต้นมีขนาดเล็ก ได้แก่ ผู้ป่วย AIS ระดับ A หกคน ระดับ B สองคน และระดับ C ห้าคน ในกลุ่มที่เริ่มต้นระดับ A มีห้าจากหกคนที่ปรับดีขึ้นอย่างน้อยหนึ่งระดับ เช่นเดียวกับผู้ป่วยทั้งสองคนที่เริ่มต้นระดับ B และผู้ป่วยทั้งห้าคนที่เริ่มต้นระดับ C ผู้ป่วยสามจาก 13 คน หรือ 23.1% ปรับดีขึ้นอย่างน้อยสองระดับ
PMDA เห็นว่าผลลัพธ์ดังกล่าวมีแนวโน้มดีพอที่จะสนับสนุนการอนุญาตให้เข้าถึงการรักษาแบบมีเงื่อนไข การทบทวนยังระบุว่าการฟื้นตัวตามธรรมชาติและการฟื้นฟูสมรรถภาพอาจมีส่วนต่อการปรับดีขึ้น และเรียกร้องให้เปรียบเทียบกับผู้ป่วยที่ได้รับการรักษาตามมาตรฐาน
เหตุใดระดับการบาดเจ็บที่ดีขึ้นจึงมีความหมายต่างกัน
ระดับ AIS ใช้อธิบายการเคลื่อนไหวและความรู้สึกที่ยังคงเหลือหลังการบาดเจ็บไขสันหลัง ระดับ A เป็นประเภทที่รุนแรงที่สุด โดยไม่มีการทำงานด้านการเคลื่อนไหวหรือความรู้สึกหลงเหลือในส่วนกระเบนเหน็บล่างสุด ระดับ B หมายถึงยังมีความรู้สึก แต่ไม่มีการทำงานด้านการเคลื่อนไหวที่เพียงพอให้จัดเป็นประเภทบกพร่องด้านการเคลื่อนไหว ส่วนระดับ C และ D แสดงถึงการทำงานด้านการเคลื่อนไหวที่ยังเหลืออยู่ในระดับเพิ่มขึ้น ขณะที่ระดับ E หมายถึงผลตรวจตามมาตรวัดอยู่ในเกณฑ์ปกติ
ดังนั้น การเปลี่ยนจากระดับ A เป็น B อาจหมายถึงความรู้สึกฟื้นคืนมา ส่วนการเปลี่ยนจาก A เป็น C หมายรวมถึงการฟื้นคืนของการทำงานด้านการเคลื่อนไหว PMDA ใช้ความแตกต่างนี้ในการออกแบบการประเมินภายหลัง โดยกำหนดให้ผลลัพธ์หลักสำหรับผู้ป่วยที่เริ่มต้นระดับ A คือการปรับดีขึ้นอย่างน้อยสองระดับ
มีการประเมินความสามารถในการใช้ชีวิตประจำวันแยกต่างหากด้วยมาตรวัดความเป็นอิสระของผู้ป่วยบาดเจ็บไขสันหลัง หรือ SCIM-III มาตรวัดนี้ให้คะแนนได้สูงสุด 100 คะแนน ครอบคลุมการดูแลตนเอง การหายใจ การจัดการกระเพาะปัสสาวะและลำไส้ และการเคลื่อนไหว กิจกรรมเหล่านี้มีความสำคัญโดยตรงต่อระดับความช่วยเหลือที่บุคคลหนึ่งจำเป็นต้องได้รับ
การทดลองครั้งแรกบันทึกคะแนน SCIM-III ที่เพิ่มขึ้นเฉลี่ย 27.2 คะแนนในผู้ป่วยทั้ง 13 คน ผลลัพธ์แตกต่างกันมากตามความรุนแรงเริ่มต้น โดยคะแนนเพิ่มขึ้นเฉลี่ย 3.3 คะแนนในผู้ป่วยระดับ A, 9.5 คะแนนในระดับ B และ 62.8 คะแนนในระดับ C PMDA รายงานว่าผู้ป่วย 12 คนมีผลดีขึ้นในตัวชี้วัดนี้ ขณะที่ผู้ป่วยหนึ่งคนซึ่งเริ่มต้นระดับ A ไม่ได้ปรับดีขึ้นทั้งใน AIS และ SCIM-III
ความแตกต่างระหว่างมาตรวัดทั้งสองเป็นตัวกำหนดแนวทางการติดตามผลด้านกฎระเบียบ PMDA ขอให้ประเมินทั้งด้านระบบประสาทและการทำงานในชีวิตประจำวัน เพื่อพิจารณาการเปลี่ยนแปลงของความเป็นอิสระในการใช้ชีวิตควบคู่กับผลที่ดีขึ้นตามมาตรวัดการบาดเจ็บ
การออกแบบการเปรียบเทียบในระยะหลัง
คำอธิบายการอนุมัติแบบมีเงื่อนไขของนิโปรระบุถึงการสำรวจเปรียบเทียบผู้ที่ได้รับสเตมิแรกกับผู้ที่เข้าเกณฑ์แต่ไม่ได้รับการรักษา ผู้ผลิตนำเสนอการสำรวจนี้ว่าเป็นวิธีตรวจสอบประสิทธิผลและความปลอดภัยก่อนยื่นขออนุมัติเต็มรูปแบบ หน้าเว็บไซต์อธิบายขั้นตอนการอนุมัติแบบมีเงื่อนไข ไม่ได้ประกาศมติวันที่ 15 ตุลาคม
ผลลัพธ์หลักมุ่งเน้นผู้ป่วยอายุ 20 ถึง 70 ปีที่ได้รับบาดเจ็บไขสันหลังส่วนคอจากอุบัติเหตุ สำหรับผู้ที่เริ่มต้นระดับ AIS A การสำรวจวัดสัดส่วนผู้ป่วยที่ปรับดีขึ้นอย่างน้อยสองระดับ ส่วนผู้ป่วยที่เริ่มต้นระดับ B หรือ C จะวัดการปรับดีขึ้นอย่างน้อยหนึ่งระดับ
การเปรียบเทียบเริ่มจากการประเมินในช่วงหกถึงแปดสัปดาห์หลังบาดเจ็บ ไปจนถึงการประเมินประมาณวันที่ 180 โดยยอมให้คลาดเคลื่อนได้ 30 วันทั้งก่อนและหลัง กรอบเวลานี้ต่างจากการประเมินหลักของการทดลองครั้งแรกซึ่งอยู่ที่ประมาณวันที่ 220 ดังนั้นการออกแบบในระยะหลังจึงใช้จุดเริ่มต้น ระยะติดตามผล และกลุ่มความรุนแรงของอาการเฉพาะของตนเอง
เดิมที PMDA ระบุว่าควรใช้การเปรียบเทียบแบบสุ่ม ซึ่งจัดผู้เข้าร่วมให้อยู่ในกลุ่มการรักษาด้วยการสุ่ม การสุ่มช่วยให้กลุ่มมีลักษณะตั้งต้นใกล้เคียงกัน หน่วยงานยอมรับการเปรียบเทียบแบบไปข้างหน้ากับผู้ป่วยที่เข้าเกณฑ์แต่ไม่ได้รับการรักษาเป็นทางเลือกที่ทำได้จริงหลังสเตมิแรกเริ่มมีให้ใช้ พร้อมกำหนดให้พยายามทำให้กลุ่มเปรียบเทียบกันได้และให้การประเมินมีความเป็นกลาง
เหตุใดการอนุมัติจึงถูกวิพากษ์วิจารณ์
คำร้องที่ยื่นต่อคัตสึโนบุ คาโตะ รัฐมนตรีสาธารณสุขในขณะนั้นเมื่อเดือนมกราคม 2020 เรียกร้องให้เพิกถอนการอนุมัติแบบมีเงื่อนไขของสเตมิแรกและนำผลิตภัณฑ์กลับไปทดลองทางคลินิก คำร้องโต้แย้งว่าการมีผู้ป่วยเพียง 13 คนและไม่มีกลุ่มควบคุมทำให้ยังมีความไม่แน่นอนมากเกินไปเกี่ยวกับสัดส่วนผลที่เกิดจากการรักษา การฟื้นตัวตามธรรมชาติ และการฟื้นฟูสมรรถภาพ
คำร้องยังท้าทายข้อเสนอที่ว่าผู้ป่วยซึ่งจัดอยู่ในระดับ AIS A มีโอกาสฟื้นตัวอย่างมีนัยสำคัญต่ำ โดยอ้างถึงงานวิจัยที่บันทึกการปรับดีขึ้นภายใต้การรักษาตามมาตรฐาน และเรียกร้องให้กำหนดกฎเกณฑ์ที่เข้มงวดขึ้นสำหรับระบบอนุมัติแบบมีเงื่อนไข รวมถึงเพิ่มความโปร่งใสและจำกัดการขยายกำหนดเวลา
ฮิโรชิ คาวากุจิ ศัลยแพทย์ออร์โธปิดิกส์ ทบทวนประเด็นนี้อีกครั้งในบทความมุมมองเดือนมกราคม 2026 ซึ่งเผยแพร่ออนไลน์เมื่อวันที่ 7 มกราคม เขากล่าวถึงการออกแบบการทดลอง การประเมินผลลัพธ์ และความเสี่ยงของการรักษาเชิงพาณิชย์ภายใต้การเบิกจ่ายจากภาครัฐ ก่อนที่จะมีหลักฐานที่หนักแน่นเพียงพอ
บทความของคาวากุจิสะท้อนข้อถกเถียงที่ยังดำเนินอยู่เกี่ยวกับความรวดเร็วที่ผู้ป่วยควรเข้าถึงการรักษาได้ และความน่าเชื่อถือในการวัดประโยชน์ของการรักษา PMDA ใช้แนวทางเปิดให้เข้าถึงการรักษาได้เร็วพร้อมกำหนดให้ติดตามผล ขณะที่ฝ่ายวิพากษ์เรียกร้องให้มีหลักฐานเปรียบเทียบที่หนักแน่นขึ้นก่อนนำไปใช้เชิงพาณิชย์ การรับรองเมื่อวันที่ 15 ตุลาคมทำให้ผลจากการติดตามดังกล่าวเป็นประเด็นสำคัญในการทำความเข้าใจความคืบหน้าด้านกฎระเบียบของการรักษานี้
กลุ่มผู้ป่วยที่การรักษามุ่งช่วยเหลือ
ข้อบ่งใช้ที่ได้รับอนุมัติครั้งแรกครอบคลุมผู้ป่วยที่บาดเจ็บไขสันหลังจากอุบัติเหตุและได้รับการประเมินว่าอยู่ในระดับ AIS A, B หรือ C PMDA จำกัดข้อบ่งใช้ไว้เฉพาะการบาดเจ็บจากอุบัติเหตุ เนื่องจากผู้เข้าร่วมการทดลองเป็นประชากรกลุ่มนี้ การศึกษาครั้งแรกยังไม่มีประสบการณ์กับผู้ป่วยที่เริ่มต้นระดับ AIS D
ร่างแนวทางปี 2019 แนะนำให้มุ่งใช้การรักษากับผู้ป่วยระดับ AIS A ในระยะแรก โดยอ้างถึงกำลังการผลิตที่จำกัดและการประเมินประโยชน์ในผู้ป่วยกลุ่มนี้ กำหนดการเก็บเซลล์มุ่งให้เจาะดูดไขกระดูกภายใน 31 วันหลังบาดเจ็บ โดยคำนึงถึงสภาพของผู้ป่วย จากนั้นให้ฉีดเซลล์ทันทีที่กระบวนการผลิตเสร็จสิ้น
สำหรับครอบครัว ข้อกำหนดเหล่านี้หมายความว่าต้องประสานงานการประเมิน การเก็บตัวอย่าง การผลิต และการส่งต่อระหว่างโรงพยาบาลตั้งแต่ระยะแรกหลังบาดเจ็บ ในการทดลองครั้งแรก ผู้ป่วยได้รับการฉีดจริงระหว่าง 43 ถึง 54 วันหลังบาดเจ็บ เส้นทางการรักษายังรวมถึงการฟื้นฟูสมรรถภาพและการจัดเตรียมการดูแลต่อเนื่องหลังการส่งต่อด้วย
ความต้องการในญี่ปุ่นมีอยู่ในวงกว้าง การทบทวนของ PMDA ในปี 2018 อ้างว่ามีผู้ป่วยบาดเจ็บไขสันหลังที่ยังมีชีวิตอยู่อย่างน้อย 100,000 คน และมีผู้ป่วยรายใหม่ประมาณ 5,000 คนต่อปี ขณะที่ประมาณการภายหลังซึ่งเผยแพร่พร้อมข่าวการอนุมัติระบุว่ามีผู้บาดเจ็บรายใหม่ประมาณ 6,000 คนต่อปี และมีผู้ที่ใช้ชีวิตอยู่กับผลกระทบระยะยาวมากกว่า 200,000 คน เกณฑ์คุณสมบัติและกำหนดการเก็บเซลล์ตั้งแต่ระยะแรกเป็นตัวกำหนดว่าผู้ป่วยรายใดจะเข้าสู่เส้นทางการรักษาได้
การติดตามความปลอดภัยทำอย่างไร
การศึกษาครั้งแรกไม่พบผู้เสียชีวิตหรือเหตุการณ์ไม่พึงประสงค์ร้ายแรงอื่น ผู้ป่วยสองคนเกิดภาวะโลหิตจางที่เชื่อมโยงกับการเก็บเลือด และอีกหนึ่งคนมีอาการปวดบริเวณที่เจาะไขกระดูก PMDA ระบุว่าเหตุการณ์เหล่านี้ไม่ร้ายแรงและกำหนดให้เก็บข้อมูลความปลอดภัยต่อไป
ร่างแนวทางของกระทรวงระบุให้เก็บของเหลวจากไขกระดูกประมาณ 50 มิลลิลิตร และเก็บเลือดส่วนปลายรวม 960 มิลลิลิตรระหว่างการเตรียมผลิตยา พร้อมเตือนว่าการเก็บตัวอย่างอาจเป็นภาระมากเป็นพิเศษสำหรับเด็ก ผู้ที่มีน้ำหนักตัวน้อย และผู้ป่วยที่มีภาวะโลหิตจางอยู่ก่อนแล้ว การทดลองครั้งแรกมีผู้ใหญ่เข้าร่วม
สถานพยาบาลต้องมีพื้นที่เก็บตัวอย่างที่สะอาด มีศักยภาพในการดูแลผู้ป่วยวิกฤต มีการฟื้นฟูสมรรถภาพ และสามารถรับมือภาวะแทรกซ้อนได้อย่างรวดเร็ว แนวทางกำหนดให้ติดตามการหายใจและสัญญาณชีพทั้งระหว่างและหลังการให้ยา เนื่องจากผลิตภัณฑ์เซลล์ที่ให้ทางหลอดเลือดดำอาจมีความเสี่ยง เช่น ลิ่มเลือดและการอุดตันของหลอดเลือดในปอด นอกจากนี้ยังกล่าวถึงปฏิกิริยาแพ้และความเสี่ยงจากการติดเชื้อด้วย
การที่สเตมิแรกขยับเข้าใกล้การอนุมัติเต็มรูปแบบถือเป็นความคืบหน้าในกระบวนการกำกับดูแลที่เริ่มขึ้นในปี 2018 สำหรับผู้ป่วยและแพทย์ สิ่งที่ยังต้องให้ความสำคัญในทางปฏิบัติคือการประเมินโดยผู้เชี่ยวชาญ การอธิบายประโยชน์และความเสี่ยงที่คาดหวังอย่างชัดเจน การประสานงานด้านการฟื้นฟูสมรรถภาพ และการติดตามผลลัพธ์ด้านการทำงานอย่างต่อเนื่อง
ประเด็นสำคัญ
- คณะที่ปรึกษาของกระทรวงสาธารณสุขญี่ปุ่นรับรองการอนุมัติเต็มรูปแบบสำหรับสเตมิแรกเมื่อวันที่ 15 ตุลาคม โดยคาดว่าจะมีการอนุมัติจากรัฐมนตรีตามมา
- นิโปรและมหาวิทยาลัยแพทยศาสตร์ซัปโปโรพัฒนาการรักษานี้โดยใช้เซลล์จากไขกระดูกของผู้ป่วยแต่ละรายเอง
- ญี่ปุ่นอนุมัติแบบมีเงื่อนไขครั้งแรกในเดือนธันวาคม 2018 โดยกำหนดระยะเวลาเจ็ดปีและให้ติดตามผลภาคบังคับ
- ในการศึกษาครั้งแรก ผู้ใหญ่ 12 จาก 13 คนปรับดีขึ้นอย่างน้อยหนึ่งระดับ AIS และสามคนปรับดีขึ้นอย่างน้อยสองระดับ
- การประเมินในระยะหลังเปรียบเทียบผู้ป่วยที่ได้รับการรักษากับผู้ที่เข้าเกณฑ์แต่ไม่ได้รับการรักษา และใช้ผลลัพธ์ต่างกันตามความรุนแรงของการบาดเจ็บ
- ข้อบ่งใช้ครั้งแรกครอบคลุมผู้ป่วยบาดเจ็บไขสันหลังจากอุบัติเหตุที่ประเมินอยู่ในระดับ AIS A, B หรือ C โดยต้องรักษาในสถานพยาบาลเฉพาะทางที่มีอุปกรณ์เหมาะสม